Clasificación, taxonomía y oscurantismo
Los medicamentos biológicos dejaron de ser un nicho de la farmacoterapia para convertirse en su centro de gravedad económico del sistema de salud y de la gestión. En los Estados Unidos representaban en 2024 el 51% del gasto total en medicamentos (HHS, 2025) y alrededor de un tercio de las nuevas aprobaciones de la FDA en la última década (de la Torre y Albericio, 2025). En 2025 la FDA aprobó 52 nuevas entidades terapéuticas, entre ellas 10 biológicos basados en anticuerpos y cinco terapias génicas (Antibody Therapeutics, 2026). Sin embargo, esta expansión convive con una paradoja: cuanto más complejos, costosos y personalizados son los productos, más difícil resulta clasificarlos, evaluarlos, conocer su precio real y verificar su beneficio clínico.
Este trabajo aborda tres planos. El primero es la clasificación y la taxonomía de los biológicos: qué los define, cómo se agrupan según su origen, su estructura, su mecanismo y su marco regulatorio, y cómo la propia nomenclatura internacional de los anticuerpos tuvo que rehacerse en 2021 porque el sufijo -mab ya no alcanzaba.
El segundo es lo que aquí se denomina oscurantismo: las zonas de opacidad estructural en precios netos, evidencia clínica, fronteras regulatorias y mercados paralelos no regulados.
El tercero son los mecanismos de acción de las tres familias que hoy concentran la innovación: los anticuerpos monoclonales y sus derivados, las inmunoterapias y las terapias avanzadas (génicas, de edición genómica, celulares y de ingeniería tisular).
| Mensajes clave Un biológico no se define por su tamaño sino por su origen: el proceso de fabricación forma parte de la identidad del producto, y eso condiciona la clasificación, la farmacovigilancia y la intercambiabilidad. La taxonomía útil para la gestión combina cuatro ejes: fuente, estructura molecular, mecanismo de acción y categoría regulatoria. Ninguno por sí solo alcanza. El oscurantismo de los biológicos no es una conspiración sino una asimetría de información institucionalizada: precios netos confidenciales, aprobaciones sobre variables subrogadas, retiros comerciales silenciosos y clínicas que venden terapias celulares sin autorización. Los anticuerpos evolucionaron de bloquear una molécula a redirigir células, transportar tóxicos y combinar dos dianas en una sola proteína. Las terapias avanzadas desplazan el paradigma del medicamento de uso crónico al de la intervención única, con precios de millones de dólares y evidencia todavía inmadura. |
Exigen otra mirada:
Durante un siglo la farmacología se organizó alrededor de moléculas pequeñas, sintetizadas químicamente, con estructura definida y reproducible. Un comprimido de ácido acetilsalicílico fabricado en cualquier planta del mundo es, a nivel molecular, idéntico a otro. Los biológicos rompen esa premisa. Son proteínas, ácidos nucleicos, virus modificados o células vivas, producidos por sistemas biológicos (bacterias, levaduras, líneas celulares de mamífero o las propias células del paciente) cuya variabilidad intrínseca hace que dos lotes nunca sean idénticos, sino suficientemente similares dentro de márgenes de calidad preestablecidos.
Esta diferencia ontológica tiene consecuencias prácticas. Afecta la forma de registrar el producto (la FDA distingue la Biologics License Application de la New Drug Application), la forma de copiarlo (el biosimilar no es un genérico), la forma de vigilarlo (la farmacovigilancia exige identificar marca comercial y lote), la forma de pagarlo (acuerdos de entrada gestionada, pagos por resultados) y la forma de organizar su dispensación en el hospital (farmacia de mezclas, cadena de frío, centros cualificados para terapia celular).
La velocidad del cambio es notable. En 2024 la FDA aprobó 50 nuevos fármacos, 16 de ellos biológicos, con el mayor número de anticuerpos monoclonales desde 2015 (de la Torre y Albericio, 2025). En 2025 la cartera se diversificó: conjugados anticuerpo-fármaco, un biespecífico redirector de linfocitos T, anticuerpos con Fc modificado para prolongar la vida media, el octavo anti-PD-1 y un nuevo bloqueante del receptor Fc neonatal (Antibody Therapeutics, 2026). En paralelo, la terapia génica y la edición genómica dieron pasos que hace cinco años parecían ciencia ficción, como la primera terapia de edición de bases diseñada para un solo paciente (Musunuru et al., 2025).
Para el gestor sanitario, esta transformación plantea preguntas concretas: cómo clasificar estos productos en el formulario, cómo evaluar tecnologías cuyo precio real se desconoce, cómo distinguir innovación genuina de promesa comercial, y cómo preparar la organización para terapias que se fabrican a partir de las células del propio paciente. El objetivo de este documento es ofrecer un marco conceptual actualizado para responderlas.
Qué es un medicamento biológico
La Unión Europea define al medicamento biológico como aquel cuyo principio activo es una sustancia biológica, es decir, producida o extraída a partir de una fuente biológica, y que requiere para su caracterización y control de calidad una combinación de ensayos fisicoquímicos y biológicos junto con el conocimiento del proceso de producción y su control (Directiva 2001/83/CE, Anexo I). La FDA utiliza una definición legal más enumerativa: virus, sueros terapéuticos, toxinas, antitoxinas, vacunas, sangre y sus componentes, alérgenos, proteínas y productos análogos aplicables a la prevención, tratamiento o cura de enfermedades (Public Health Service Act, sección 351). En la Argentina, la ANMAT reguló el registro de medicamentos biológicos a partir de la Disposición 7075/2011, con normas complementarias para biológicos con antecedentes de comparabilidad.
Más allá de las definiciones legales, cinco características distinguen a los biológicos de las moléculas de síntesis química:
- Tamaño y complejidad estructural. Un anticuerpo IgG pesa unos 150 kDa, frente a menos de 1 kDa de la mayoría de los fármacos químicos. Su actividad depende no sólo de la secuencia de aminoácidos sino del plegamiento tridimensional y de modificaciones postraduccionales como la glicosilación.
- Microheterogeneidad. Cada lote contiene una población de variantes moleculares (glicoformas, variantes de carga, agregados). La identidad del producto se define por un perfil, no por una estructura única.
- El proceso es el producto. Cambios aparentemente menores en la línea celular, el medio de cultivo o la purificación pueden alterar la eficacia o la inmunogenicidad. Por eso la caracterización analítica debe complementarse con el conocimiento del proceso.
- Inmunogenicidad. Al ser reconocidos por el sistema inmune, los biológicos pueden generar anticuerpos antifármaco que reducen su eficacia o provocan reacciones adversas.
- Vía de administración y logística. Casi todos son parenterales, requieren cadena de frío y, en el caso de las terapias celulares, una cadena de custodia desde la aféresis del paciente hasta la reinfusión.
| Concepto: biosimilar no es genérico Un genérico demuestra bioequivalencia con un fármaco químico idéntico. Un biosimilar demuestra que no existen diferencias clínicamente significativas con un producto de referencia al que nunca puede ser idéntico. La exigencia regulatoria histórica incluía ensayos comparativos de eficacia de uno a tres años y un costo promedio de 24 millones de dólares. En octubre de 2025 la FDA propuso dejar de exigirlos de rutina cuando la caracterización analítica sea suficiente, y ya no recomienda estudios de intercambio (switching) para declarar intercambiabilidad (HHS, 2025). La EMA avanzó en la misma dirección con un documento de reflexión en abril de 2025. |
3. Clasificación y taxonomía de los biológicos
3.1 Por qué clasificar es difícil
Clasificar supone elegir un criterio, y los biológicos admiten muchos. Dos anticuerpos pueden compartir indicación y diferir radicalmente en mecanismo, vía de administración y perfil de riesgo; un mismo mecanismo (por ejemplo, la inhibición del TNF-α) puede lograrse con un anticuerpo completo, un fragmento pegilado o una proteína de fusión. Los comités de farmacia y terapéutica conocen el problema desde hace dos décadas: incorporar biológicos al formulario obliga a decidir primero en qué categoría se los evaluará, y esa decisión condiciona la comparación posterior (A method classifying biologics for formulary decision making, 2006).
La dificultad no es sólo académica. Un estudio sobre los centros nacionales de farmacovigilancia europeos encontró divergencias considerables en la clasificación de 146 biológicos recombinantes: un Estado miembro clasificaba el 100% de la muestra como biológicos, mientras que en los demás la proporción oscilaba entre el 70% y el 88% (Vermeer et al., 2015). Si los reguladores no coinciden en qué es un biológico, la trazabilidad por marca y lote que exige la normativa queda comprometida.
3.2 Los cuatro ejes de clasificación
Para la gestión resulta útil una taxonomía multiaxial, en la que cada producto se ubica simultáneamente en cuatro dimensiones:
| Eje | Categorías principales | Utilidad para la gestión |
| Fuente u origen | Extractivos (plasma, tejidos), recombinantes (bacterias, levaduras, células CHO), transgénicos, celulares autólogos o alogénicos | Riesgos de contaminación, escalabilidad, cadena de suministro |
| Estructura molecular | Proteínas simples, glicoproteínas, anticuerpos y fragmentos, proteínas de fusión, conjugados, ácidos nucleicos, vectores virales, células, tejidos | Estabilidad, inmunogenicidad, vía de administración |
| Mecanismo de acción | Reemplazo, neutralización, bloqueo de receptor, depleción celular, redirección inmune, transporte de carga útil, modificación genética | Agrupamiento terapéutico, comparación en formulario, perfil de toxicidad |
| Categoría regulatoria | Biológico de referencia, biosimilar, intercambiable, huérfano, aprobación acelerada o condicional, ATMP, exención hospitalaria | Nivel de evidencia exigido, reglas de sustitución, obligaciones posautorización |
3.3 Taxonomía funcional por familias
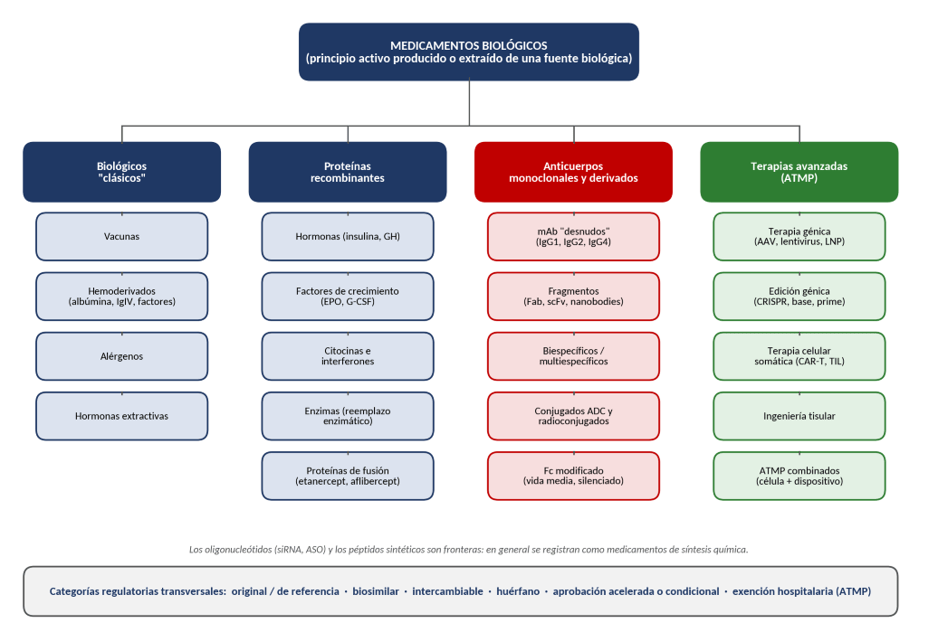
Combinando origen y estructura se obtienen cuatro grandes familias, que ordenan el campo de lo más antiguo a lo más reciente:
- Biológicos clásicos: vacunas, hemoderivados (albúmina, inmunoglobulinas, factores de coagulación), alérgenos y hormonas de extracción. Son la herencia de la bacteriología y la hematología del siglo XX.
- Proteínas recombinantes: la primera revolución biotecnológica, iniciada con la insulina humana recombinante en 1982. Incluye hormonas, factores de crecimiento hematopoyético, citocinas, interferones, enzimas para terapia de reemplazo en enfermedades lisosomales y proteínas de fusión como etanercept, abatacept o aflibercept.
- Anticuerpos monoclonales y derivados: la familia más numerosa y de mayor peso económico. Incluye anticuerpos completos, fragmentos, biespecíficos, conjugados con fármacos o radionúclidos y variantes con la región Fc modificada.
- Terapias avanzadas (ATMP): terapias génicas, de edición genómica, celulares somáticas, productos de ingeniería tisular y combinados con dispositivos. Son biológicos por origen pero tienen un marco regulatorio propio.
En las fronteras quedan categorías ambiguas. Los oligonucleótidos antisentido y los ARN de interferencia (siRNA) actúan sobre la expresión génica pero son de síntesis química y se registran, en general, como medicamentos convencionales. Las vacunas de ARNm contra el cáncer personalizadas, en cambio, se diseñan a partir de la secuenciación del tumor de cada paciente y comparten rasgos de las terapias avanzadas.
3.4 La taxonomía inscrita en el nombre: nomenclatura de los anticuerpos
La nomenclatura internacional (INN) de la OMS es, en sí misma, una taxonomía. Desde 1990 todo anticuerpo terminaba en -mab, precedido de un subtema que indicaba su origen: -o- (murino), -xi- (quimérico), -zu- (humanizado) y -u- (humano), y de otro que indicaba la diana o el área terapéutica. Así, rituximab es un quimérico (-xi-) dirigido contra un tumor, trastuzumab un humanizado (-zu-) y adalimumab un humano (-u-). La secuencia murino, quimérico, humanizado, humano refleja la historia de la reducción de la inmunogenicidad.
El sistema colapsó por su propio éxito. Con 879 nombres terminados en -mab y una proliferación de formatos (fragmentos, biespecíficos, Fc modificados), resultaba cada vez más difícil crear nombres distinguibles, y las definiciones de origen se habían vuelto ambiguas ante las nuevas tecnologías de ingeniería (Guimaraes Koch et al., 2022). En octubre de 2021 la OMS abandonó el sufijo -mab para los nuevos anticuerpos y lo reemplazó por cuatro raíces estructurales, precisadas en mayo de 2022 (OMS, 2022):
| Raíz | Grupo | Definición |
| -tug | Inmunoglobulinas no modificadas | Anticuerpos monoespecíficos completos con región constante sin modificar, como podrían existir en el sistema inmune |
| -bart | Inmunoglobulinas artificiales | Anticuerpos monoespecíficos completos con mutaciones introducidas por ingeniería en la región constante (vida media, unión a receptores Fc, estabilidad de la bisagra) |
| -mig | Multi-inmunoglobulinas | Anticuerpos biespecíficos o multiespecíficos de cualquier formato, completos o fragmentos |
| -ment | Fragmentos | Construcciones monoespecíficas derivadas de un dominio variable que no encajan en -tug ni -bart |
A esto se suma, en los Estados Unidos, el sufijo de cuatro letras sin significado (por ejemplo, -xxxx) que la FDA exige para distinguir productos del mismo principio activo fabricados por distintos laboratorios, incluidos los biosimilares. Su objetivo es la farmacovigilancia: poder atribuir un evento adverso al producto concreto que lo causó.
3.5 Taxonomía regulatoria de las terapias avanzadas
En la Unión Europea el Reglamento (CE) 1394/2007 agrupa bajo la sigla ATMP cuatro categorías, evaluadas por el Comité de Terapias Avanzadas (CAT) de la EMA: medicamentos de terapia génica (GTMP), medicamentos de terapia celular somática (sCTMP), productos de ingeniería tisular (TEP) y ATMP combinados (cATMP). La clasificación sigue un árbol de decisión: si las células o el material genético fueron modificados genéticamente, in vivo o ex vivo, el producto es de terapia génica; si incorpora un dispositivo médico como parte integral, es combinado; si su finalidad es regenerar, reparar o reemplazar un tejido, es de ingeniería tisular; y si actúa principalmente por mecanismo farmacológico, inmunológico o metabólico, es de terapia celular somática (Advanced therapy medicinal products, 2026).
La FDA no usa la categoría ATMP. Sus productos equivalentes son revisados por el Centro de Evaluación e Investigación de Biológicos (CBER), a través de la Oficina de Productos Terapéuticos, y distingue entre productos celulares mínimamente manipulados para uso homólogo, sujetos a un régimen más laxo, y los que requieren licencia completa. Esa frontera, como se verá, es precisamente la que explotan las clínicas no reguladas.
4. El oscurantismo de los biológicos: las zonas de opacidad
Se utiliza aquí el término oscurantismo en un sentido preciso: no como acusación de conspiración, sino para designar el conjunto de mecanismos institucionales que mantienen en la penumbra información esencial para decidir. En el campo de los biológicos pueden identificarse al menos cinco zonas de opacidad, cada una con su lógica y sus beneficiarios.
4.1 Opacidad de precios: el precio de lista como ficción
El precio publicado de un biológico es, cada vez más, una ficción contable. Los mecanismos habituales de fijación de precios en Europa, como la referenciación internacional y los acuerdos de entrada gestionada (managed entry agreements, MEA), crean incentivos para que la industria otorgue descuentos confidenciales sobre el precio oficial, lo que oculta lo que efectivamente se paga (Observatorio Europeo de Sistemas y Políticas de Salud, 2023). Una encuesta de la red EURIPID mostró que los 22 países participantes publicaban precios de lista, pero ninguno publicaba precios netos; en 12 de ellos no había información pública ni siquiera sobre la existencia de los acuerdos (EURIPID, 2021).
La tendencia no se revierte. Desde 2025 Alemania, históricamente defensora de la transparencia, admite descuentos confidenciales como medida deliberada para retener inversión y producción farmacéutica, y un análisis de 13 países europeos concluye que el impacto real de los MEA sobre precios netos, acceso e impacto presupuestario sigue sin poder establecerse (A comparative analysis of managed entry agreements in Europe, 2026). En los Estados Unidos la opacidad adopta la forma de reembolsos confidenciales negociados con los administradores de beneficios farmacéuticos (PBM), aunque una encuesta de 2026 sugiere un desplazamiento incipiente hacia estrategias de menor costo neto y conversión obligatoria a biosimilares (Managed Healthcare Executive, 2026).
Las consecuencias para la evaluación de tecnologías son directas: un análisis de costo-efectividad construido sobre el precio de lista puede rechazar una tecnología que, al precio neto, sería eficiente, o aceptar otra que no lo es. Y cuando los países de menores ingresos referencian sus precios en los de lista de los países ricos, pagan en realidad más que ellos.
4.2 Opacidad de la evidencia: aprobar sobre variables subrogadas
Los procedimientos de aprobación acelerada permiten autorizar productos para enfermedades graves sobre la base de una variable subrogada razonablemente predictiva de beneficio clínico, con el compromiso de confirmarlo después. El caso de Elevidys (delandistrogén moxeparvovec), terapia génica con vector AAV para la distrofia muscular de Duchenne, ilustra los riesgos. Fue aprobada en junio de 2023 por aumentar la expresión de microdistrofina en el músculo; el ensayo confirmatorio de fase 3 no alcanzó su objetivo primario funcional; aun así, en junio de 2024 la aprobación se convirtió en definitiva y se amplió a más pacientes, contra la opinión de tres equipos de revisión de la propia agencia (Health Affairs Forefront, 2026).
En 2025 se reportaron muertes por insuficiencia hepática aguda: un adolescente de 16 años en marzo, un segundo paciente no ambulatorio en junio y un tercero en un ensayo de otra terapia génica que utilizaba la misma plataforma de vector. En julio de 2025 la FDA solicitó suspender la distribución, luego levantó la restricción para pacientes ambulatorios. Con un precio de unos 3,2 millones de dólares por dosis, el caso resume tres opacidades superpuestas: evidencia de eficacia insuficiente, señales de seguridad que emergen tarde y decisiones regulatorias adoptadas contra el criterio técnico (Hamzelou, 2025; Health Affairs Forefront, 2026).
| Para la gestión Una aprobación regulatoria no equivale a evidencia de beneficio clínico. Ante una terapia avanzada aprobada por vía acelerada, el financiador y el hospital deben preguntar: ¿qué variable fundamentó la aprobación?, ¿se completó el ensayo confirmatorio?, ¿qué ocurrió con su objetivo primario?, ¿qué obligaciones de seguimiento y registro existen? Los acuerdos de pago por resultados y los registros de pacientes son la respuesta institucional a esta incertidumbre. |
4.3 Opacidad del mercado paralelo: terapias avanzadas no reguladas
En marzo de 2025 la EMA y los Jefes de Agencias de Medicamentos (HMA) emitieron una advertencia conjunta: individuos, empresas y clínicas comercializan terapias avanzadas no reguladas directamente a los pacientes, muchas veces sin evidencia de eficacia o seguridad, entre ellas supuestas terapias con células dendríticas contra el cáncer. Además del riesgo clínico, la falta de control de fabricación expone a contaminación, composición inconsistente y almacenamiento inadecuado (EMA y HMA, 2025).
Las señales de alarma que enumera el regulador son útiles para cualquier sistema de salud: el producto se ofrece como experimental pero fuera de un ensayo clínico autorizado; el proveedor no puede acreditar su aprobación; los beneficios prometidos superan los de los tratamientos aprobados sin literatura que los respalde; y la promoción circula por internet y redes sociales. Es un mercado que explota la desesperación de pacientes con enfermedades graves o raras, y que se ampara en la frontera difusa entre el procedimiento médico con células propias y el medicamento que requiere autorización.
4.4 Opacidad en las fronteras regulatorias y la intercambiabilidad
La discusión sobre biosimilares ha estado atravesada por un discurso de sospecha que, en parte, favoreció a los productos de referencia. La exigencia de ensayos comparativos de eficacia y de estudios de intercambio encareció la competencia y sembró dudas sobre la seguridad de la sustitución. La propia FDA reconoció en 2025 que esos ensayos tienen baja sensibilidad en comparación con las pruebas analíticas y que los estudios de intercambio crean confusión pública (HHS, 2025). En marzo de 2026 eliminó además la exigencia de estudios farmacocinéticos puente cuando se usan comparadores autorizados fuera de los Estados Unidos.
El riesgo actual es otro: el llamado vacío de biosimilares. Entre 2025 y 2034, unas 118 moléculas biológicas con ventas combinadas cercanas a 232.000 millones de dólares en los Estados Unidos perderán protección de patente, y para muchas no hay biosimilares en desarrollo (AJMC, 2026). La exclusividad de hecho puede prolongarse más allá de la exclusividad legal.
4.5 Opacidad de la salida: retiros por razones comerciales
Poco se discute lo que ocurre después de la aprobación. De 32 terapias avanzadas autorizadas por la EMA hasta 2023, siete (22%) fueron retiradas del mercado europeo; sólo una por resultados clínicos desfavorables y seis por razones comerciales (Leong y Macaulay, 2025). El primer ATMP aprobado en Europa, el producto de ingeniería tisular de cartílago ChondroCelect (2009), y la primera terapia génica, Glybera (2012), corrieron esa suerte. Para los pacientes y los sistemas de salud, un producto puede desaparecer por decisión empresarial aunque funcione.
| Zona | Manifestación | Respuesta institucional posible |
| Precios | Precios netos confidenciales; MEA secretos; reembolsos a intermediarios | Transparencia de precios netos; compras conjuntas; publicación de acuerdos |
| Evidencia | Aprobaciones sobre variables subrogadas; ensayos confirmatorios fallidos o demorados | Pago por resultados; registros obligatorios; revaluación periódica |
| Mercado paralelo | Clínicas de células madre y dendríticas no autorizadas | Fiscalización; información al paciente; canal de denuncia |
| Fronteras regulatorias | Barreras a biosimilares; vacío de competencia tras vencimiento de patentes | Vías regulatorias simplificadas; incentivos a biosimilares |
| Salida del mercado | Retiros comerciales de ATMP eficaces | Exención hospitalaria; producción académica; cláusulas contractuales de continuidad |
5. Mecanismos de acción de los anticuerpos monoclonales
5.1 La arquitectura del anticuerpo
Un anticuerpo IgG tiene forma de Y. Sus dos brazos (fragmentos Fab) contienen las regiones variables, y dentro de ellas las regiones determinantes de complementariedad (CDR), que reconocen al antígeno con alta especificidad. El tallo (fragmento Fc) no reconoce al antígeno sino que comunica al anticuerpo con el resto del sistema inmune: se une a receptores Fcγ de células efectoras (natural killer, macrófagos), activa el complemento y, a través del receptor Fc neonatal (FcRn), se recicla dentro de las células endoteliales, lo que explica su vida media de alrededor de tres semanas.
Esta división del trabajo es la clave para entender la ingeniería de anticuerpos: el Fab decide dónde actúa el fármaco y el Fc decide qué hace una vez que llega. La subclase elegida no es neutra. La IgG1 activa intensamente las funciones efectoras y se prefiere cuando se busca destruir células; la IgG4 o las IgG1 con Fc silenciado se usan cuando sólo se quiere bloquear sin matar, como en los inhibidores de puntos de control. Las IgG4 terapéuticas aprobadas en 2025 incorporan, de manera prácticamente universal, la mutación S228P, que estabiliza la bisagra e impide el intercambio de medias moléculas (Antibody Therapeutics, 2026).
5.2 Siete mecanismos de acción
Los mecanismos pueden agruparse en siete tipos, de los más simples a los más sofisticados (Weiner et al., 2010):
- Neutralización de un ligando soluble. El anticuerpo captura una citocina o un factor de crecimiento e impide que alcance su receptor. Es el mecanismo de los anti-TNF (infliximab, adalimumab), del anti-VEGF bevacizumab y de los anti-interleucinas en psoriasis y asma.
- Bloqueo de receptor. El anticuerpo ocupa el receptor y evita su activación: cetuximab sobre el EGFR, tocilizumab sobre el receptor de IL-6 y, con enorme impacto, los inhibidores de puntos de control inmunitario (anti-PD-1, anti-PD-L1, anti-CTLA-4).
- Agonismo. Algunos anticuerpos activan en lugar de bloquear, imitando al ligando natural. El ejemplo más elegante es emicizumab en hemofilia A: un biespecífico que une simultáneamente el factor IXa y el factor X, reemplazando funcionalmente al factor VIII ausente.
- Depleción celular mediada por el Fc. El anticuerpo marca a la célula y el sistema inmune la destruye por citotoxicidad celular dependiente de anticuerpos (ADCC), citotoxicidad dependiente del complemento (CDC) o fagocitosis (ADCP). Rituximab, anti-CD20, elimina linfocitos B en linfomas y enfermedades autoinmunes; daratumumab, anti-CD38, lo hace en el mieloma.
- Transporte de una carga útil. El anticuerpo actúa como vehículo de un fármaco citotóxico (conjugados anticuerpo-fármaco, ADC) o de un radionúclido (radioconjugados).
- Redirección de células efectoras. Los biespecíficos redirectores de linfocitos T unen con un brazo un antígeno tumoral y con el otro el CD3 del linfocito, forzando una sinapsis inmunológica artificial.
- Modulación de la farmacocinética de otros anticuerpos. Los bloqueantes del FcRn (efgartigimod, nipocalimab) impiden el reciclado de la IgG endógena y reducen los autoanticuerpos patógenos en la miastenia gravis y otras enfermedades mediadas por anticuerpos.
| Mecanismo | Ejemplos | Aplicaciones típicas |
| Neutralización de ligando | Adalimumab, infliximab (TNF-α); bevacizumab (VEGF); mepolizumab (IL-5) | Artritis reumatoide, EII, cáncer colorrectal, asma eosinofílica |
| Bloqueo de receptor | Cetuximab (EGFR); tocilizumab (IL-6R); pembrolizumab, nivolumab (PD-1) | Cáncer de cabeza y cuello, artritis, múltiples tumores sólidos |
| Agonismo / mimetismo | Emicizumab (FIXa × FX) | Hemofilia A |
| Depleción por Fc (ADCC, CDC, ADCP) | Rituximab (CD20); daratumumab (CD38); obinutuzumab (Fc glicomodificado) | Linfomas, mieloma, esclerosis múltiple |
| Carga útil (ADC, radioconjugado) | Trastuzumab deruxtecán; sacituzumab govitecán; datopotamab deruxtecán | Cáncer de mama, pulmón, urotelial |
| Redirección de linfocitos T | Blinatumomab (CD19×CD3); teclistamab (BCMA×CD3); glofitamab (CD20×CD3); tarlatamab (DLL3×CD3) | LLA, mieloma, linfoma difuso, cáncer de pulmón de células pequeñas |
| Doble bloqueo en una molécula | Amivantamab (EGFR×MET); cadonilimab (PD-1×CTLA-4); ivonescimab (PD-1×VEGF) | Cáncer de pulmón, gástrico |
| Bloqueo de FcRn | Efgartigimod; nipocalimab | Miastenia gravis, polineuropatía desmielinizante |
5.3 Conjugados anticuerpo-fármaco (ADC)
Un ADC tiene tres componentes: el anticuerpo, un enlazador (linker) y una carga útil citotóxica de altísima potencia, demasiado tóxica para administrarse libre. Su mecanismo sigue una secuencia: reconocimiento del antígeno en la superficie tumoral, internalización del complejo por endocitosis mediada por receptor, tráfico hacia el lisosoma, liberación de la carga por clivaje del enlazador o degradación del anticuerpo, y muerte celular. Cuando la carga es permeable a las membranas, puede difundir a células vecinas que no expresan el antígeno (efecto espectador o bystander), lo que resulta valioso en tumores heterogéneos. Algunos ADC inducen además muerte celular inmunogénica, que potencia la respuesta inmune antitumoral (Antibody-drug conjugates in cancer therapy, 2025).
La relación fármaco-anticuerpo (DAR, número de moléculas de carga por anticuerpo) y la estabilidad del enlazador determinan el equilibrio entre eficacia y toxicidad. Los ADC de tercera generación, como trastuzumab deruxtecán, tienen un DAR cercano a ocho y un enlazador clivable, lo que les permite actuar incluso en tumores con baja expresión de HER2, una categoría clínica que el propio fármaco ayudó a crear. Hacia fines de 2025 había 15 ADC aprobados por la FDA. Los mecanismos de resistencia incluyen la pérdida o mutación del antígeno, la internalización deficiente, la disfunción lisosomal y la sobreexpresión de bombas de eflujo, y la respuesta de la industria son ADC biespecíficos, de doble carga útil, inmunoestimulantes o degradadores de proteínas (Antibody-drug conjugates in cancer therapy, 2025; The next frontier in antibody-drug conjugates, 2025).
5.4 Anticuerpos biespecíficos
Los biespecíficos reconocen dos antígenos distintos. Se describen más de un centenar de formatos, desde fragmentos en tándem sin Fc (como blinatumomab, de vida media corta y administración en infusión continua) hasta moléculas completas de tipo IgG con Fc silenciado y administración subcutánea semanal o mensual. Funcionalmente se dividen en dos grupos.
Los redirectores de linfocitos T (T-cell engagers) acercan físicamente al linfocito y a la célula tumoral, activando al linfocito con independencia del reconocimiento de antígenos por el complejo mayor de histocompatibilidad, un mecanismo de escape habitual de los tumores. Han logrado respuestas profundas y duraderas en poblaciones muy pretratadas: CD20×CD3 en linfomas B, BCMA×CD3 y GPRC5D×CD3 en mieloma múltiple, CD19×CD3 en leucemia linfoblástica aguda y, en el primer éxito en tumores sólidos, DLL3×CD3 (tarlatamab) en el cáncer de pulmón de células pequeñas (Next-generation antibody-based therapeutics in cancer, 2025; Updates on ADC and BiTE in SCLC, 2026). Su toxicidad característica es el síndrome de liberación de citocinas y la neurotoxicidad, que obligan a esquemas escalonados de dosis y a internaciones iniciales de vigilancia.
Los biespecíficos de doble bloqueo combinan dos mecanismos en una sola molécula. Ivonescimab, un anticuerpo tetravalente anti-PD-1 y anti-VEGF desarrollado en China, superó a pembrolizumab en supervivencia libre de progresión en cáncer de pulmón no microcítico PD-L1 positivo (11,1 frente a 5,8 meses) y, en el análisis interino presentado en septiembre de 2026, también en supervivencia global (30,8 frente a 22,6 meses; HR 0,73). En el cáncer escamoso combinado con quimioterapia prolongó la supervivencia global mediana en 4,2 meses, hasta 27,9 meses, frente a tislelizumab más quimioterapia (Xiong et al., 2025; Lu et al., 2026). Los datos provienen mayoritariamente de población china y su validación global está en curso, una cautela que la comunidad oncológica ha subrayado.
5.5 Ingeniería del Fc: prolongar, silenciar, potenciar
La tercera ola de innovación no cambia la diana sino el comportamiento del anticuerpo. Mutaciones en el sitio de unión al FcRn (como las variantes YTE o LS) prolongan la vida media hasta permitir una única dosis por temporada, como ocurre con los anticuerpos contra el virus sincicial respiratorio en lactantes. La eliminación de la fucosa del Fc potencia la ADCC. Otras mutaciones silencian el Fc para evitar la destrucción de las células a las que el anticuerpo se une. Precisamente estas variantes son las que la nueva nomenclatura distingue con la raíz -bart.
6. Inmunoterapias: de liberar el freno a educar al sistema inmune
6.1 Taxonomía de las inmunoterapias
La inmunoterapia designa cualquier intervención que modifica la respuesta inmune con fines terapéuticos. Tradicionalmente se clasifica según dos ejes: pasiva o activa (si aporta efectores ya formados o induce al organismo a generarlos) y específica o inespecífica (si se dirige a un antígeno concreto o estimula globalmente). El campo contemporáneo se organiza mejor por modalidad:
| Modalidad | Mecanismo central | Ejemplos |
| Inhibidores de puntos de control | Liberan los frenos fisiológicos de los linfocitos T | Ipilimumab (CTLA-4); pembrolizumab, nivolumab (PD-1); atezolizumab, durvalumab (PD-L1); relatlimab (LAG-3) |
| Biespecíficos redirectores | Crean una sinapsis artificial linfocito-célula tumoral | Blinatumomab, teclistamab, tarlatamab |
| Citocinas | Estimulan proliferación y activación inmune | Interleucina-2, interferón alfa |
| Vacunas terapéuticas | Enseñan al sistema inmune a reconocer antígenos tumorales | Sipuleucel-T; vacunas de ARNm con neoantígenos personalizados |
| Virus oncolíticos | Lisan células tumorales y liberan antígenos en un contexto inflamatorio | Talimogén laherparepvec (T-VEC) |
| Terapia celular adoptiva | Aportan linfocitos expandidos o modificados | CAR-T, linfocitos infiltrantes de tumor (TIL), TCR-T |
6.2 Inhibidores de puntos de control
Los puntos de control son mecanismos fisiológicos que impiden que la respuesta inmune dañe los tejidos propios. Los tumores los secuestran para escapar. CTLA-4 actúa en la fase de activación, en el ganglio linfático, compitiendo con la señal coestimuladora CD28; su bloqueo amplía el repertorio de linfocitos activados. PD-1 actúa en la fase efectora, en el tejido tumoral, donde su ligando PD-L1 agota a los linfocitos que ya reconocieron al tumor; su bloqueo los reactiva (Sharma y Allison, 2015). Por eso ambos bloqueos son complementarios y su combinación es más eficaz, pero también más tóxica.
La consecuencia clínica de liberar los frenos son los eventos adversos inmunomediados, que pueden afectar cualquier órgano (colitis, neumonitis, hepatitis, endocrinopatías, miocarditis) y aparecer meses después de iniciado o finalizado el tratamiento. Su manejo requiere equipos multidisciplinarios y protocolos específicos, un requerimiento organizativo que muchas instituciones subestiman. La innovación reciente combina bloqueos en una sola molécula (PD-1×CTLA-4, PD-1×VEGF, PD-1×TIGIT) buscando mayor eficacia con toxicidad más localizada.
6.3 Vacunas terapéuticas personalizadas
Las mutaciones de cada tumor generan neoantígenos, proteínas alteradas que el sistema inmune puede reconocer como extrañas. Las vacunas personalizadas secuencian el tumor, identifican con herramientas computacionales los neoantígenos más inmunogénicos y codifican hasta 34 de ellos en un ARNm individual para cada paciente. En agosto de 2026, el ensayo de fase 3 INTerpath-001, con 1.137 pacientes con melanoma resecado de alto riesgo (estadios IIB a IV), mostró que intismerán autogén combinado con pembrolizumab mejoró significativamente la supervivencia libre de recurrencia y la supervivencia libre de metástasis a distancia frente a pembrolizumab solo. Es el primer ensayo de fase 3 positivo para una terapia de neoantígenos individualizada y para una vacuna de ARNm contra el cáncer (AJMC, 2026b). La supervivencia global todavía no está madura.
Desde la gestión, este paradigma plantea desafíos inéditos: el producto no existe hasta que se secuencia el tumor, el tiempo de fabricación condiciona el inicio del tratamiento y el modelo de precio de un medicamento único por paciente está por definirse.
6.4 Inmunoterapia más allá del cáncer: el reinicio inmune
Una de las novedades conceptuales más importantes de 2024 a 2026 es el traslado de las inmunoterapias oncológicas a las enfermedades autoinmunes. La depleción profunda de linfocitos B con CAR-T anti-CD19, e incluso con biespecíficos redirectores, logró remisiones sin fármacos en lupus eritematoso sistémico refractario, miositis y esclerosis sistémica, con un mecanismo que se describe como reinicio inmune: tras la reconstitución, los nuevos linfocitos B parecen haber perdido la autorreactividad (The evolving landscape of CAR T-cell therapy in autoimmune diseases, 2026). Si se confirma, la inmunoterapia pasaría de tratamiento crónico a intervención potencialmente curativa en enfermedades que hoy consumen décadas de inmunosupresores.
7. Terapias avanzadas: génicas, de edición, celulares y tisulares
7.1 Terapia génica: agregar un gen funcional
La terapia génica introduce material genético en las células para producir un efecto terapéutico. Se clasifica según dónde ocurre la modificación y qué vehículo se usa. En la modalidad in vivo el vector se administra directamente al paciente; en la ex vivo se extraen células (habitualmente progenitores hematopoyéticos o linfocitos), se modifican en un laboratorio y se reinfunden.
| Vector | Características | Ejemplos y limitaciones |
| Virus adenoasociado (AAV) | No se integra al genoma: permanece como episoma. Uso in vivo. Tropismo por hígado, músculo, retina, SNC | Onasemnogén (AME), etranacogén (hemofilia B), Elevidys. Hepatotoxicidad dosis-dependiente; anticuerpos preexistentes excluyen pacientes; en general no puede redosificarse |
| Lentivirus | Se integra al genoma: expresión permanente en la progenie celular. Uso ex vivo | Terapias para β-talasemia y adrenoleucodistrofia; CAR-T. Riesgo teórico de mutagénesis insercional |
| Nanopartículas lipídicas (LNP) | Transportan ARNm; expresión transitoria; no virales; redosificables | Vehículo de editores genómicos in vivo y de CAR-T in vivo |
7.2 Edición genómica: corregir el gen
Si la terapia génica clásica agrega una copia funcional, la edición modifica la secuencia existente. La primera generación, CRISPR-Cas9, corta ambas hebras de ADN en un sitio guiado por un ARN y aprovecha la reparación celular para inactivar o modificar un gen. Exagamglogén autotemcel (Casgevy), aprobado en 2023 para anemia falciforme y β-talasemia dependiente de transfusiones, no corrige la mutación de la hemoglobina: inactiva en progenitores hematopoyéticos un potenciador eritroide del gen BCL11A, lo que reactiva la hemoglobina fetal y compensa el defecto (Frangoul et al., 2021). Requiere acondicionamiento mieloablativo y trasplante autólogo.
La segunda generación evita el corte de doble hebra. Los editores de bases combinan una Cas9 que corta una sola hebra (nickasa) con una enzima desaminasa que convierte químicamente una base en otra; los editores de calidad (prime editing) pueden además insertar o borrar pequeñas secuencias. El hito de 2025 fue el caso de un lactante con déficit grave de carbamoil fosfato sintetasa 1 (CPS1), un trastorno del ciclo de la urea con mortalidad cercana al 50% en la infancia temprana. En seis meses desde el diagnóstico, un equipo académico diseñó, fabricó y administró por vía intravenosa, encapsulado en nanopartículas lipídicas dirigidas al hígado, un editor de adenina específico para la variante de ese niño, con tres dosis entre febrero y abril de 2025 y sin eventos adversos graves reportados (Musunuru et al., 2025).
El caso inaugura el paradigma N-de-1: medicamentos diseñados para una sola persona, que no pueden evaluarse con ensayos aleatorizados convencionales y que la regulación todavía no sabe clasificar (Marks, 2025). Algunos autores proponen pensar estas intervenciones más como un procedimiento, al estilo de una cirugía, que como un medicamento, con plataformas reutilizables en las que sólo cambia el ARN guía.
7.3 Terapia celular: el CAR-T como fármaco vivo
El receptor quimérico de antígeno (CAR) es una proteína sintética que combina un dominio extracelular de reconocimiento, habitualmente un fragmento de anticuerpo de cadena única (scFv), con dominios intracelulares de señalización: la cadena CD3ζ del receptor del linfocito T y uno o más dominios coestimuladores (CD28 o 4-1BB). El resultado es un linfocito que reconoce un antígeno de superficie sin depender del complejo mayor de histocompatibilidad, prolifera al encontrarlo y persiste durante meses o años (June y Sadelain, 2018).
El proceso autólogo convencional es una cadena logística compleja: aféresis del paciente, transporte a la planta, activación y transducción con vector lentiviral o retroviral, expansión, control de calidad, criopreservación, retorno, quimioterapia linfodepletora y reinfusión. Entre la aféresis y la infusión pueden transcurrir varias semanas, un tiempo que muchos pacientes con enfermedad agresiva no tienen. Las toxicidades características son el síndrome de liberación de citocinas y el síndrome de neurotoxicidad asociado a células efectoras inmunes (ICANS), a los que se sumó en 2024 una advertencia de la FDA sobre neoplasias de linfocitos T secundarias.
La evolución apunta a tres direcciones. Los CAR-T alogénicos, fabricados a partir de donantes sanos y editados para evitar el rechazo, permitirían productos listos para usar. Los CAR-T in vivo eliminan la fabricación externa: nanopartículas lipídicas dirigidas a linfocitos T transportan ARNm del CAR y generan las células dentro del propio paciente, sin necesidad de linfodepleción, como demostraron Hunter et al. (2025) en modelos animales, con los primeros datos clínicos en lupus publicados ese mismo año. Y la extensión a enfermedades autoinmunes, ya descrita, compara las tres estrategias en ensayos tempranos (Li y Yang, 2026). La magnitud de la apuesta industrial se refleja en adquisiciones de empresas de CAR-T in vivo por miles de millones de dólares a comienzos de 2026.
Otras terapias celulares completan el panorama: los linfocitos infiltrantes de tumor expandidos ex vivo (lifileucel, aprobado en 2024 para melanoma), los linfocitos T con receptor TCR modificado, capaces de reconocer antígenos intracelulares, las células NK y las células estromales mesenquimales, con evidencia mucho más heterogénea.
7.4 Ingeniería tisular y producción académica
Los productos de ingeniería tisular combinan células, andamios y factores para reparar o reemplazar tejidos: cartílago, epitelio corneal (Holoclar), piel. Su desarrollo comercial ha sido errático, y los retiros por inviabilidad económica son frecuentes. De allí la importancia de la exención hospitalaria prevista en la regulación europea, que permite a los hospitales preparar ATMP no rutinarios bajo prescripción individual. La Alianza Europea de Sangre propone fortalecerla y reclasificar ciertos productos celulares de menor riesgo dentro del régimen de sustancias de origen humano, recordando que el trasplante de progenitores hematopoyéticos, desarrollado en el sector público, es la prueba de que la terapia celular puede ser asequible (Domanović et al., 2025). El CAR-T académico ARI-0001, desarrollado por el Hospital Clínic de Barcelona, es el ejemplo más citado de ese modelo.
| Dimensión | Terapia génica AAV | Edición genómica | CAR-T autólogo |
| Modificación | Agrega un gen (episomal) | Modifica la secuencia propia | Agrega un receptor sintético a linfocitos |
| Lugar | In vivo | Ex vivo (Casgevy) o in vivo (LNP) | Ex vivo (in vivo en desarrollo) |
| Administración | Dosis única | Única o pocas dosis | Infusión única tras linfodepleción |
| Riesgos principales | Hepatotoxicidad, respuesta inmune al vector | Edición fuera de diana, toxicidad del acondicionamiento | Liberación de citocinas, ICANS, citopenias |
| Incertidumbre principal | Durabilidad de la expresión | Seguridad a largo plazo | Recaída por pérdida de antígeno; costo y acceso |
8. Implicancias para la gestión sanitaria
La revisión anterior no es un ejercicio académico. Cada uno de los tres planos analizados tiene traducción directa en decisiones de gestión hospitalaria y de los financiadores.
8.1 Clasificación y formulario
- Adoptar una clasificación multiaxial en el comité de farmacia y terapéutica, que registre para cada biológico fuente, estructura, mecanismo y categoría regulatoria, y no sólo la indicación.
- Garantizar la trazabilidad por marca comercial y número de lote en la historia clínica electrónica, requisito indispensable de la farmacovigilancia de biológicos y biosimilares.
- Definir políticas explícitas de biosimilares: criterios de incorporación, reglas de sustitución, información al paciente y seguimiento de resultados.
8.2 Evaluación y compra frente a la opacidad
- Exigir, en toda evaluación de tecnología, el precio neto efectivamente ofrecido, y declarar explícitamente cuando el análisis se basa en precios de lista.
- Distinguir en los informes de evaluación la variable que fundamentó la aprobación regulatoria y el estado del ensayo confirmatorio.
- Explorar acuerdos de riesgo compartido y pago por resultados para terapias avanzadas de dosis única, con registros de pacientes y cláusulas de continuidad de suministro.
- Considerar la compra conjunta entre financiadores para ganar poder de negociación, y publicar al menos la existencia y el tipo de los acuerdos.
8.3 Preparación organizativa
- Los biespecíficos redirectores y los CAR-T exigen capacidad de reconocer y tratar el síndrome de liberación de citocinas y la neurotoxicidad, acceso a tocilizumab y a cuidados intensivos, y circuitos de derivación.
- Los inhibidores de puntos de control requieren equipos multidisciplinarios para los eventos adversos inmunomediados, que llegan a la guardia, no al consultorio de oncología.
- Las terapias celulares requieren centros cualificados con aféresis, cadena de custodia, criopreservación y acreditación específica.
- El sistema de salud debe informar activamente a los pacientes sobre las señales de alarma de las terapias no reguladas y canalizar las denuncias a la autoridad sanitaria.
| Síntesis para el directivo Los biológicos no son una línea más del gasto farmacéutico: son una categoría que cambia cómo se clasifica, se evalúa, se paga y se organiza la atención. La transparencia (de precios, de evidencia, de clasificación) no es una aspiración ética abstracta sino una condición de posibilidad de la gestión racional. |
9. Conclusiones
El universo de los medicamentos biológicos puede ordenarse con una taxonomía de cuatro ejes que combina fuente, estructura, mecanismo y categoría regulatoria. La propia nomenclatura internacional debió reformarse en 2021 para acompañar la diversificación de formatos, y la regulación de las terapias avanzadas sigue buscando categorías para productos diseñados para un solo paciente.
Ese crecimiento en complejidad convive con zonas de opacidad estructural: precios netos que nadie publica, aprobaciones basadas en variables subrogadas cuya relación con el beneficio clínico no se confirma, retiros comerciales de productos eficaces y un mercado paralelo de terapias celulares no autorizadas. El caso de Elevidys condensa estas tensiones y muestra que la opacidad tiene costos humanos, no sólo financieros.
En el plano mecanístico, la historia de los anticuerpos es la de una progresiva sofisticación: de neutralizar una molécula a destruir células, transportar tóxicos, redirigir linfocitos y combinar dos mecanismos en una sola proteína. Las inmunoterapias pasaron de liberar frenos a entrenar al sistema inmune con vacunas personalizadas, y empiezan a trasladarse a las enfermedades autoinmunes. Las terapias avanzadas desplazan el modelo del tratamiento crónico al de la intervención única, con la edición genómica personalizada como frontera más reciente.
Para los sistemas de salud, y en particular para los de ingresos medios como el argentino, el desafío es doble: construir capacidad técnica para evaluar y administrar estas tecnologías, y exigir la transparencia sin la cual ninguna evaluación es posible. La innovación biológica es real; lo que está en juego es que su valor llegue a los pacientes y no se diluya en la penumbra de la información asimétrica.
Nota metodológica
Este documento se elaboró a partir de una búsqueda en fuentes regulatorias (FDA, EMA, HMA, OMS), revistas científicas indexadas y medios especializados, priorizando publicaciones de 2024 a 2026. Algunos datos de 2026 (resultados de ensayos presentados en congresos o comunicados por las compañías, como INTerpath-001 y el análisis interino de HARMONi-2) todavía no cuentan con publicación completa revisada por pares y deben leerse como preliminares.
